
A2 – Hypertrophe Kardiomyopathie
Hypertrophe Kardiomyopathie (HCM) ist eine genetisch bedingte Herzerkrankung, bei der sich der Herzmuskel verdickt und versteift. HCM tritt bei einem von 500 Erwachsenen auf und ist eine Ursache plötzlicher Todesfälle.
Beschreibe vier Unterschiede zwischen DNA und RNA.
Leite aus den DNA-Sequenzen die jeweiligen Aminosäure-Sequenzen ab und charakterisiere die vorliegende Genmutation (Material 1, Material 2).
Erläutere die Rolle der Genschere CRISPR/Cas im Rahmen der klinischen Studie (Material 3).
Begründe die Notwendigkeit des Ansatzes B (Material 1, Material 3).
Leite aus dem Stammbaum nachvollziehbar ab, ob HCM a) dominant oder rezessiv sowie b) autosomal oder X-chromosomal vererbt wird (Material 4).
Ermittle die Wahrscheinlichkeit, mit der Person 8 Träger der Mutation ist (Material 4).
Stelle eine Hypothese auf, die erklärt, weshalb HCM nicht durch natürliche Selektion aus dem menschlichen Genpool verschwindet (Material 5).
Weiter lernen mit SchulLV Plus!
monatlich kündbarSchulLV Plus-Vorteile im ÜberblickDu hast bereits einen Account?Material 1: Basensequenz des Gens mybpc3
Eine der Hauptursachen für erbliche HCM sind Mutationen im mybpc3-Gen, dessen Genprodukt, das kardiale Myosin-Bindeprotein C, zur Aufrechterhaltung der Herzmuskelstruktur und zur Regulation von Kontraktion und Entspannung beiträgt.
Abbildung 1 zeigt einen Ausschnitt aus dem mybpc3-Gen einer nicht von HCM betroffenen Person sowie einer Person, bei der die Krankheit vorliegt.
DNA-Ausschnitt des codogenen Strangs ohne Mutation:
3′– … TCG CCC ACC TCA AAC TCA CAC TTC ATA … –5′
DNA-Ausschnitt des codogenen Strangs mit Mutation:
3′– … TCG CCC ACC TCA AAC ACT TCA TAG CCT … –5′
Abbildung 1: Ausschnitte aus dem codogenen Strang desmybpc3-Gens
Material 2: Code-Sonne
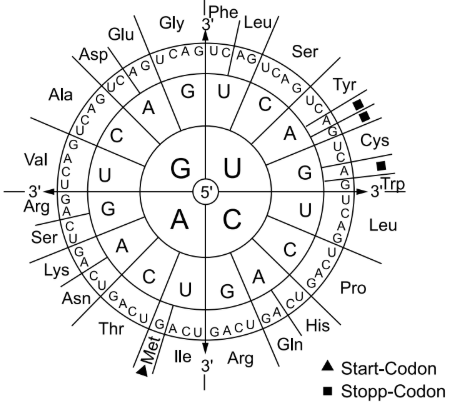
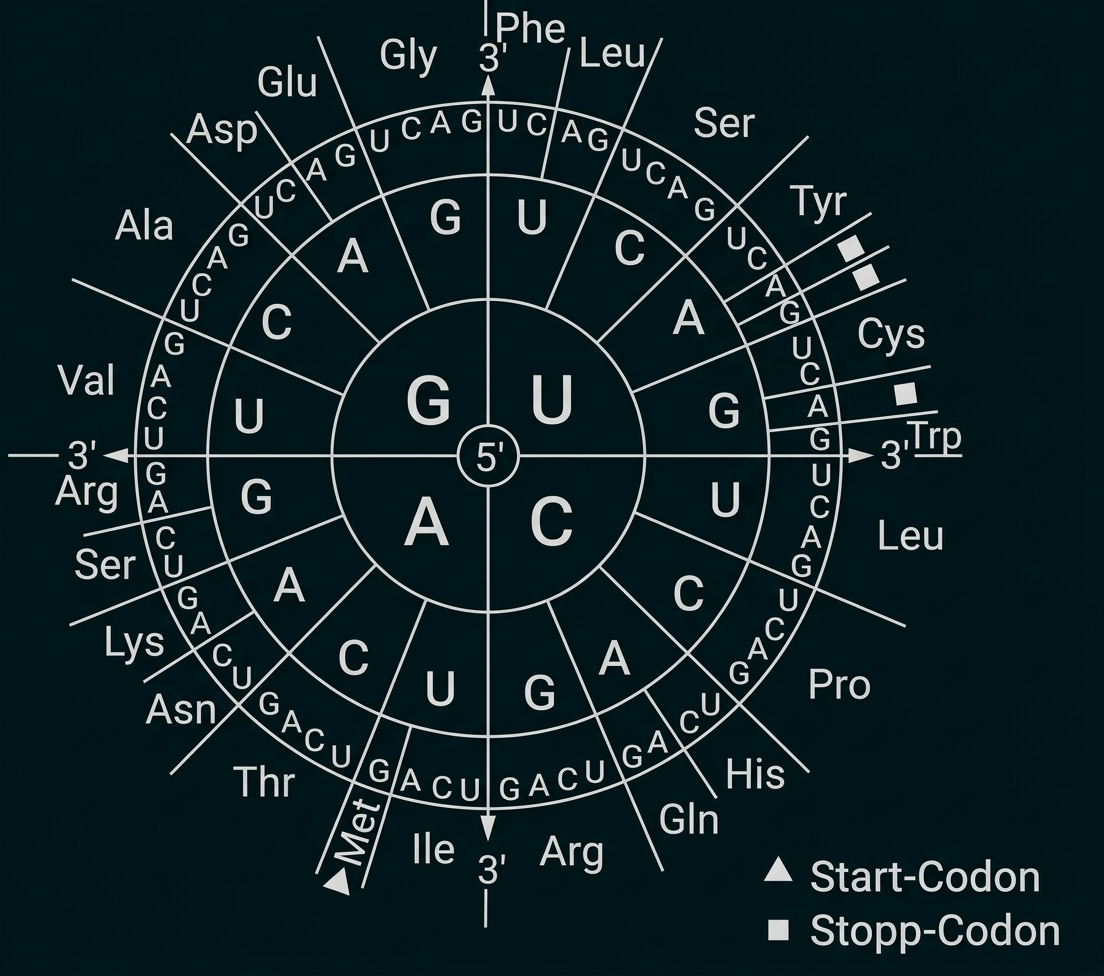
Abbildung 2: Code-Sonne
Material 3: Gentherapie mithilfe der Genschere CRISPR/Cas
Eine Gentherapie zur Reparatur des mutierten mybpc3-Gens ist in der klinischen Entwicklung. Sie beruht sowohl auf der Genschere CRISPR/Cas als auch auf dem körpereigenen DNA-Reparaturmechanismus homology-directed repair (HDR). Bei diesem nutzt die Zelle in der Reparaturphase an den durch CRISPR/Cas erzeugten DNA-Schnittstellen das nicht mutierte Allel des homologen Chromosoms als Vorlage zur Reparatur. Die Abbildung 3 zeigt den vereinfachten, schematischen Aufbau des CRISPR/Cas-Komplexes.
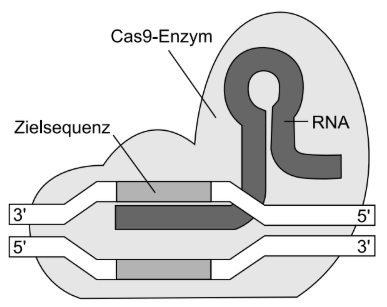
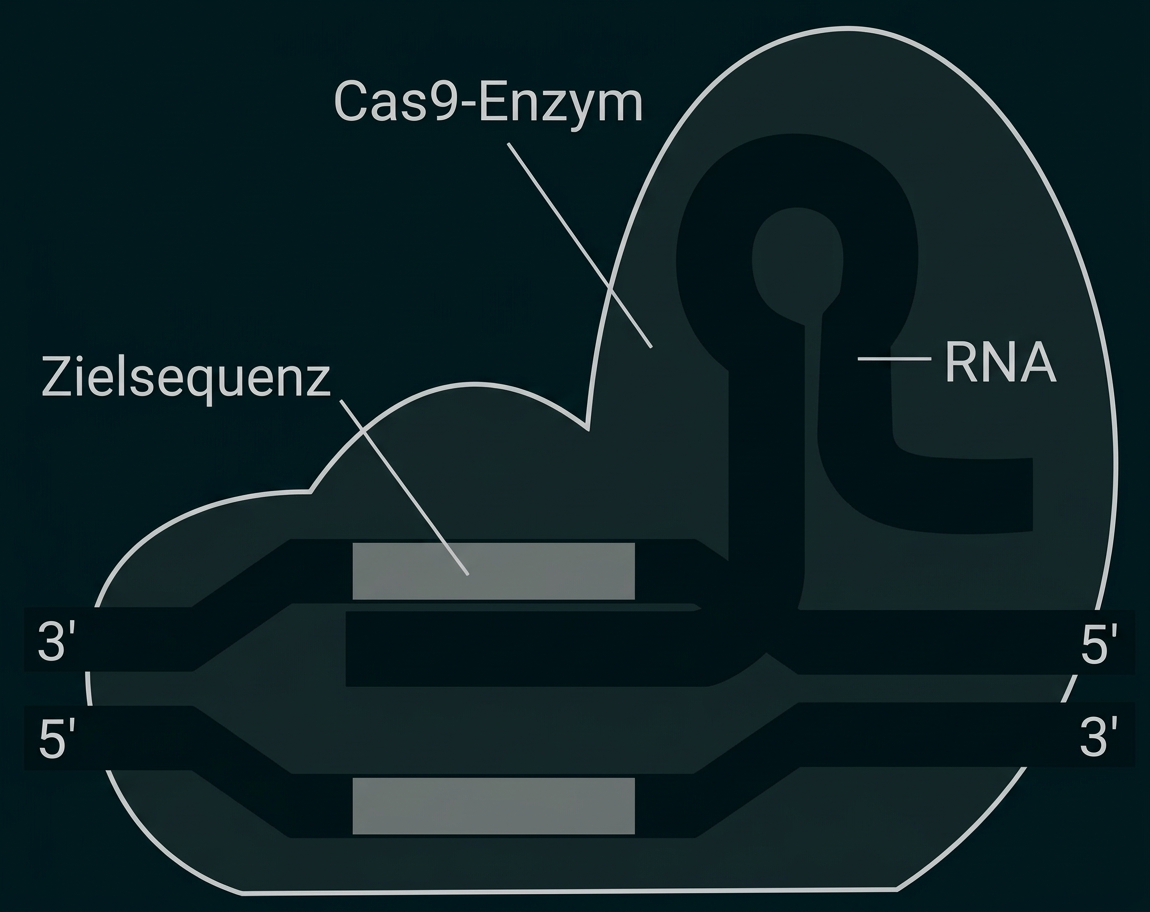
Abbildung 3: schematischer Aufbau eines CRISPR/Cas-Komplexes mit gebundener Ziel-DNA
Für die Überprüfung der Wirksamkeit der Gentherapie wurde ein Experiment mit drei verschiedenen Ansätzen (A–C) durchgeführt. Für jeden Ansatz wurden zunächst Eizellen im Reagenzglas befruchtet und bei Ansatz B und C mit dem entsprechenden CRISPR/Cas-Komplex versetzt. Ein schematischer Überblick über die Durchführung und die erwünschten Ergebnisse der unterschiedlichen Ansätze ist in Abbildung 4 dargestellt.
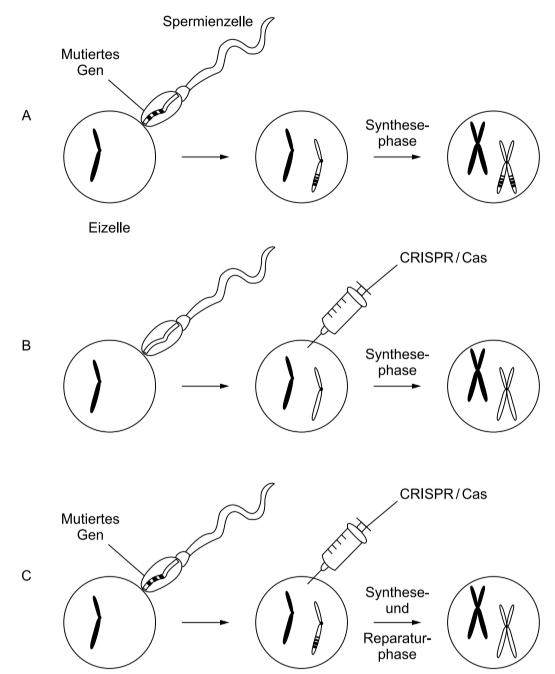
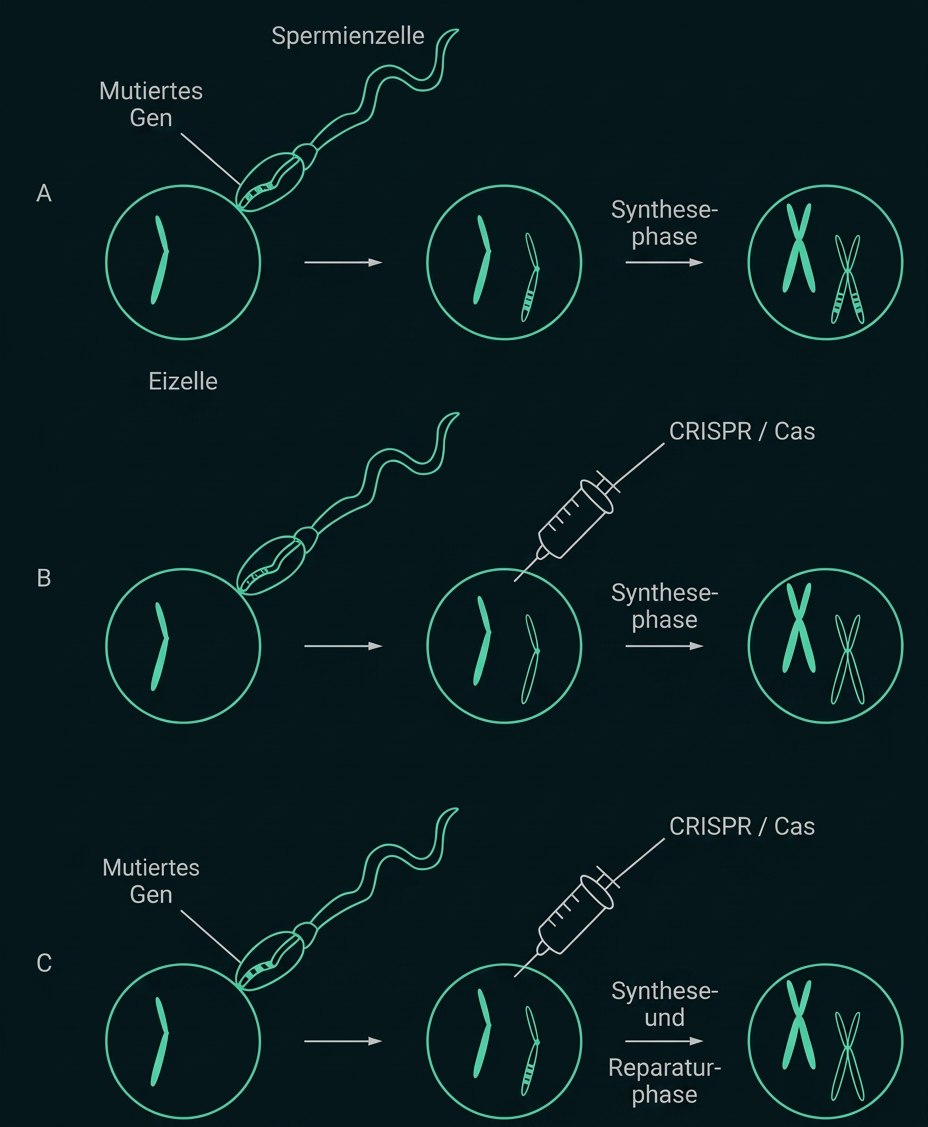
Abbildung 4: schematischer Überblick über die Durchführung und die erwünschten Ergebnisse im Rahmen der Entwicklung einer mybpc3-Gentherapie
Material 4: Stammbaum einer Familie mit HCM
Es wird geschätzt, dass bis zu 
 oder Bevölkerung Indiens eine Mutation des mybpc3-Gens trägt. Die folgende Abbildung zeigt den Stammbaum einer Familie, in der HCM auftritt. Person 8 wurde bereits im Teenager-Alter Vater und zeigt bisher keine Symptome der HCM. Weder bei ihm noch bei der Tochter wurde bislang ein Gentest durchgeführt.
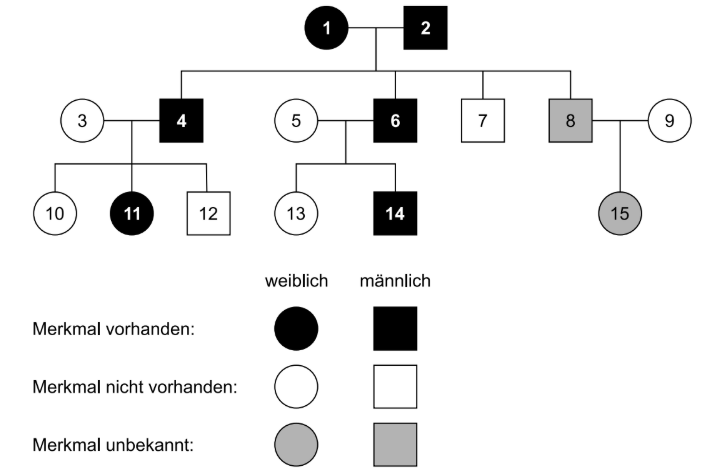
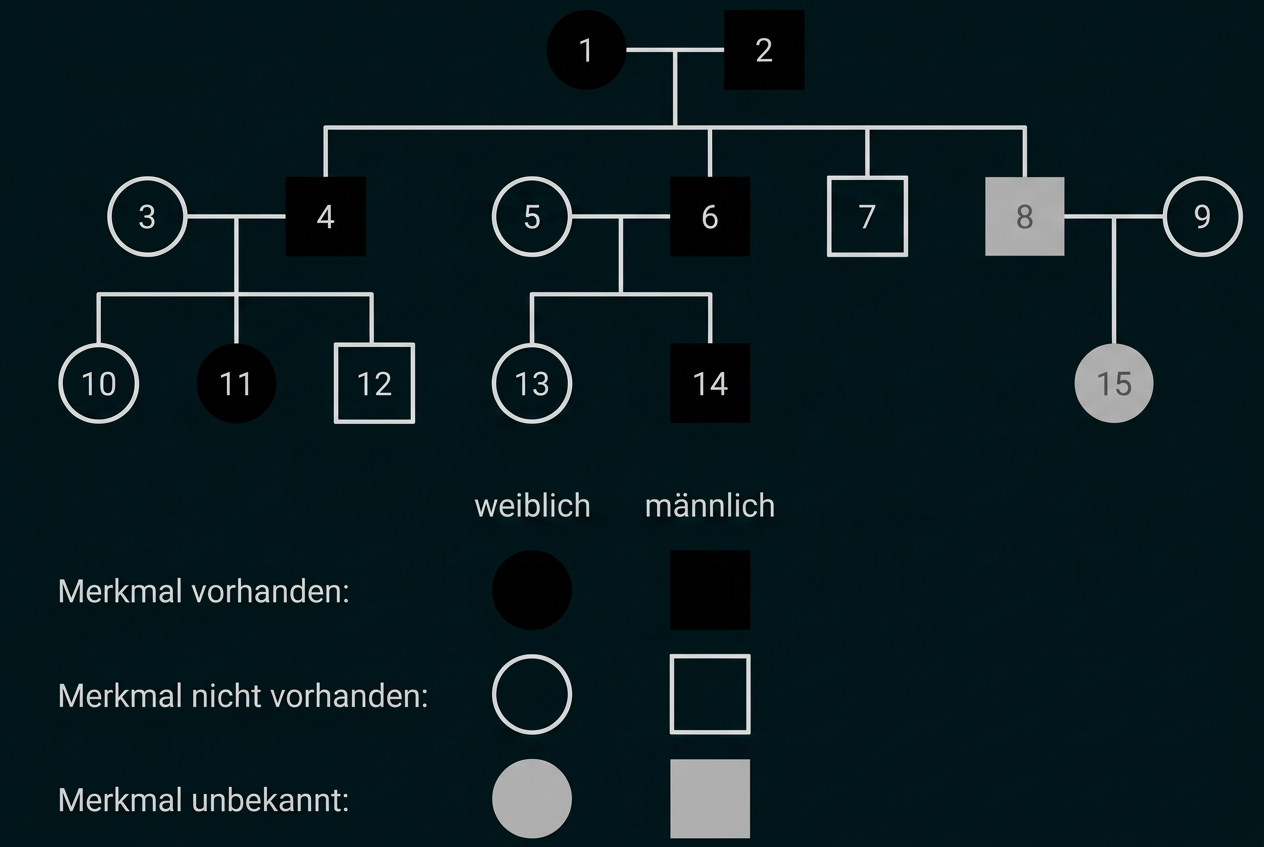
Abbildung 5: Stammbaum einer Familie mit HCM
Material 5: Inzidenzrate von HCM
Mit der Inzidenzrate wird die Häufigkeit neuer Krankheitsfälle pro definierter Bevölkerungseinheit in einem bestimmten Zeitraum gemessen. In einer Studie wurde die Häufigkeit der neu diagnostizierten HCM-Fälle in einer Gruppe von 11 Millionen Männern in China bestimmt. Die Ergebnisse sind in der folgenden Abbildung dargestellt.
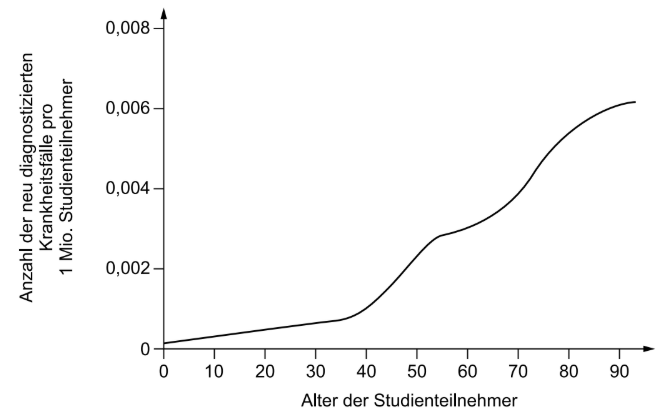
Abbildung 6: Anzahl der neu diagnostizierten Krankheitsfälle in Abhängigkeit vom Alter der Teilnehmer
Weiter lernen mit SchulLV Plus!
monatlich kündbarSchulLV Plus-Vorteile im ÜberblickDu hast bereits einen Account?Unterschiede:
-
In der DNA fungiert Desoxyribose als Zuckerbaustein, während die RNA Ribose enthält.
-
Die Basenausstattung der DNA umfasst Adenin, Thymin, Guanin und Cytosin; in der RNA tritt Uracil an die Stelle von Thymin.
-
Während die DNA in der Regel doppelsträngig vorliegt, ist die RNA überwiegend einzelsträngig aufgebaut.
-
DNA-Moleküle besitzen im Vergleich zur RNA eine deutlich größere Kettenlänge.
Ohne Mutation:
DNA: 3′– TCG CCC ACC TCA AAC TCA CAC TTC ATA –5′
mRNA: 5′– AGC GGG UGG AGU UUG AGU GUG AAG UAU –3′
AS: Ser– Gly– Trp– Ser– Leu– Ser– Val– Lys– Tyr
Mit Mutation:
DNA: 3′– TCG CCC ACC TCA AAC ACT TCA TAG CCT –5′
mRNA: 5′– AGC GGG UGG AGU UUG UGA AGU AUC GGA –3′
AS: Ser– Gly– Trp– Ser– Leu– Stopp
Bei der vorliegenden Veränderung handelt es sich um eine Deletion, bei der vier Basen (TCAC) aus der DNA-Sequenz herausgefallen sind. Dies verursacht eine Leserasterverschiebung, die zu einer Verkürzung der Aminosäuresequenz führt, da infolge der Deletion bereits am sechsten Basentriplett ein Stoppcodon (mRNA: UGA) generiert wird. Es liegt demnach eine Nonsense-Mutation vor. Die Translation bricht daher vorzeitig ab, sodass ein verkürztes und voraussichtlich in seiner Funktion beeinträchtigtes Protein entsteht.
Erläutern
Ziel des CRISPR/Cas-Einsatzes in der vorliegenden Studie ist das gezielte Schneiden des mutierten Gens. Dazu wird eine zur mutierten Gensequenz komplementäre RNA synthetisiert und an das Cas-Enzym gekoppelt. Vor Beginn der S-Phase wird der gebildete CRISPR/Cas-Komplex in eine befruchtete Eizelle injiziert. Über die komplementäre Basenpaarung bindet der Komplex spezifisch an den mutierten DNA-Abschnitt, woraufhin das Cas-Enzym den Strang an dieser Stelle präzise durchtrennt.
Begründen
Ansatz B fungiert als Kontrollversuch, da in diesem Ansatz das mutierte Gen fehlt. Hierdurch soll verifiziert werden, dass CRISPR/Cas tatsächlich ausschließlich die mutierte Sequenz spaltet und die intakte DNA unbeschädigt bleibt. Fände auch in diesem Ansatz ein Schnitt statt, würde dies zu unerwünschten Veränderungen im Genom sowie unvorhersehbaren Nebenwirkungen führen.
dominant oder rezessiv:
Beide Elternteile (Personen 1 und 2) sind Merkmalsträger, bringen jedoch mit Person 7 ein phänotypisch gesundes Kind hervor. Wäre der Erbgang rezessiv, könnten zwei betroffene Eltern ausschließlich merkmalsausprägende Nachkommen zeugen. Folglich liegt ein dominanter Erbgang vor.
autosomal oder X-chromosomal:
Ein X-chromosomal-rezessiver Erbgang scheidet bereits aus, da rezessive Erbgänge zuvor grundsätzlich widerlegt wurden.
Eine alternative Herleitung: Ein X-chromosomal-rezessiver Modus ist nicht denkbar, da die beiden merkmalstragenden Eltern (Personen 1 und 2) einen phänotypisch gesunden Sohn (Person 7) haben. Bei einem X-rezessiven Verlauf müsste die Mutter homozygot betroffen sein (
 ) und zwingend ein mutiertes X-Chromosom an ihren Sohn (Person 7) weitergeben, wodurch dieser ebenfalls das Merkmal zeigen müsste; er ist jedoch gesund.
Ein X-chromosomal-dominanter Erbgang lässt sich ebenfalls ausschließen, da der betroffene Vater (Person 4) eine phänotypisch gesunde Tochter (Person 10) hat. Bei einer X-dominanten Vererbung gibt der Vater sein merkmalsbestimmendes X-Chromosom ausnahmslos an seine Töchter weiter, sodass diese ebenfalls erkrankt sein müssten.
Alternativ lässt sich der X-chromosomal-dominante Erbgang anhand von Tochter 13 des betroffenen Vaters 6 oder anhand des betroffenen Sohnes 14 der gesunden Mutter 5 ausschließen. (X-chromosomal-dominante Erbgänge wurden im Unterricht womöglich nicht behandelt, da sie nicht explizit zum Lehrplan des gA gehören.)
Es handelt sich also um einen autosomalen Erbgang. Die Krankheit wird somit autosomal dominant vererbt.
Wahrscheinlichkeit ermitteln
Die betroffenen Eltern 1 und 2 haben einen phänotypisch gesunden Sohn 7 und müssen daher beide heterozygot sein und somit den Genotyp 
 aufweisen.
P: 

Keimzellen: 
 ,


Kombinationsquadrat:
|
Vater/ Mutter |
|
|
|
|
|
|
|
|
|
|


Die Wahrscheinlichkeit, dass Person 8 ein dominantes Allel besitzt, liegt bei 
 und damit ist Person 8 mit

 iger Wahrscheinlichkeit Merkmalsträger.
Das Diagramm (Abb. 6) stellt die Häufigkeit der Neudiagnosen in Abhängigkeit vom Lebensalter dar. Bis etwa zum 40. Lebensjahr nimmt die Zahl der neu diagnostizierten Fälle nur moderat zu, bevor sie ab diesem Zeitpunkt deutlich steiler ansteigt.
Dies legt den Schluss nahe, dass erste Krankheitsanzeichen meist erst im reiferen Erwachsenenalter auftreten und eine Diagnose erst spät gestellt wird. Zu diesem Zeitpunkt haben viele Betroffene ihre Fortpflanzungsphase jedoch bereits abgeschlossen und das Gen unwissentlich an die Folgegeneration weitergegeben. Die Mutation wirkt sich somit nicht negativ auf die biologische Fitness der Merkmalsträger aus und wird daher nicht durch natürliche Selektion aus dem menschlichen Genpool eliminiert.