
Aufgabe 2 – Prionenerkrankungen
Prionenerkrankungen gehören zu den fortschreitenden, tödlichen und nicht behandelbaren Erkrankungen des Gehirns, die durch das allmähliche Absterben von Nervenzellen gekennzeichnet sind. Sie treten auf, wenn sich ein Protein in eine abnormale Form umwandelt und verklumpt.
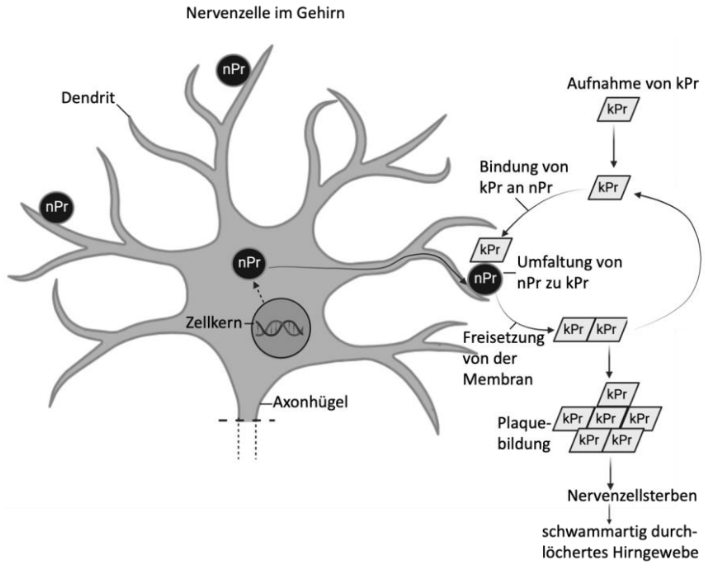
Beschreibe die Übertragungswege, Entstehung und Wirkung krankmachender Prionproteine (M 1, M 2).
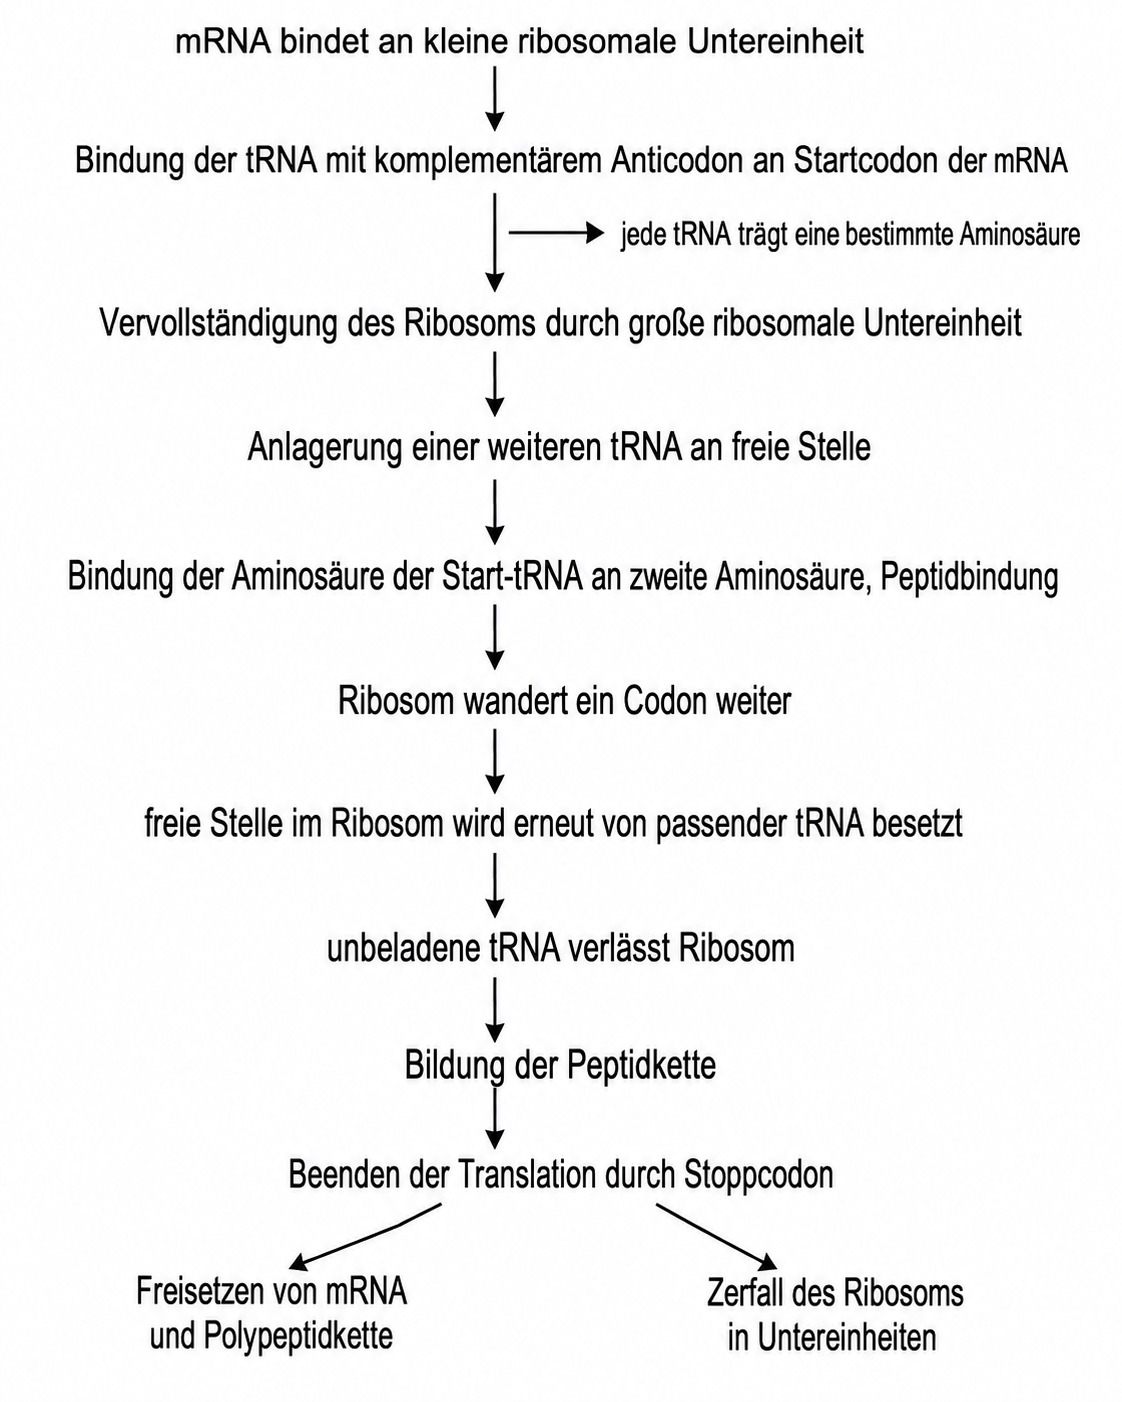
Stelle den gesamten Prozess der Translation in einem Fließschema dar (M 3).
Gib die Aminosäuresequenz der beiden Genvarianten an (M 4).
Erläutere die molekulargenetischen Ursachen und Folgen der Genveränderung bei Angehörigen der Foren gegenüber den krankmachenden Prionen (M 2, M 4).
Stelle mithilfe der synthetischen Evolutionstheorie eine Hypothese zum gehäuften Auftreten der Genvariante 2 beim Volk der Foren auf (M 4, M 5).
Weiter lernen mit SchulLV Plus!
monatlich kündbarSchulLV Plus-Vorteile im ÜberblickDu hast bereits einen Account?Material 1: Übertragbare Prionenerkrankungen
Bestimmte übertragbare Erkrankungen des zentralen Nervensystems werden mit kleinen Proteinen, den Prionen, in Verbindung gebracht.
In den Jahren 1995 bis 2000 erkrankten in Großbritannien 28 Jugendliche an einer neuen Variante der Creutzfeld-Jakob-Krankheit (vCJD), einer unheilbaren Erkrankung des zentralen Nervensystems. Wenige Jahre zuvor starben in Großbritannien zahlreiche Rinder an den Folgen einer ähnlichen Erkrankung, genannt BSE, die zu einem deutlichen Verlust an Nervenzellen sowie schwammartig durchlöchertem Hirngewebe führt. Diese Tiere hatten ein Kraftfutter erhalten, das Schlachtabfälle von an der Krankheit Scrapie verendeten Schafen enthielt. Scrapie führt zu denselben Symptomen wie BSE und vCJD.
Proben des Hirngewebes der an diesen Krankheiten verstorbenen Tiere und Menschen wiesen einen hohen Gehalt eines veränderten kleinen Prionproteins auf, das sich in Plaques (Verklumpungen) abgelagert hatte und erstaunlich hitze- und säureresistent ist.
Wichtige Erkenntnisse über die krankheitsauslösenden Prozesse brachte die Erforschung der seltenen Krankheit Kuru, die nur bei dem kleinen, isoliert lebenden Volk der Fore im östlichen Hochland von Papua-Neuguinea auftrat und zwischen 1920 und 1950 zahlreiche Todesopfer v. a. unter Kindern und Jugendlichen forderte. Zur Übertragung von Kuru kam es, als Gehirne Verwandter bei rituellen Bestattungszeremonien gegessen wurden, um die Geister der Toten wieder in die Gemeinschaft zurückzuführen, was ab 1954 jedoch von der australischen Regierung verboten wurde. Heute tritt Kuru nur noch selten auf und betrifft ausschließlich Menschen, die in ihrer Kindheit an den rituellen Bestattungszeremonien teilgenommen hatten und erst nach über 40 Jahren Symptome zeigen. In Großbritannien wurde schließlich festgestellt, dass die Menschen vCJD bekommen hatten, weil sie mit krankmachenden Prionen verseuchtes Rindfleisch gegessen hatten.
Material 2: Entstehung krankmachender Prionproteine
Prionproteine werden von Zellen tierischer Organismen hergestellt und sind wichtig für die reibungslose Funktion der Nervenzellen. Allerdings können Varianten der Prionproteine tödliche Erkrankungen des Gehirns bei Tieren und Menschen auslösen.
Legende:
kPr = krankmachendes Prionprotein;
nPr = normales, membrangebundenes Prionprotein
Abb. 1: Entstehung krankmachender Prionproteine
Material 3: Translation
Die Translation ist ein zentraler Prozess der Proteinbiosynthese im Cytoplasma.
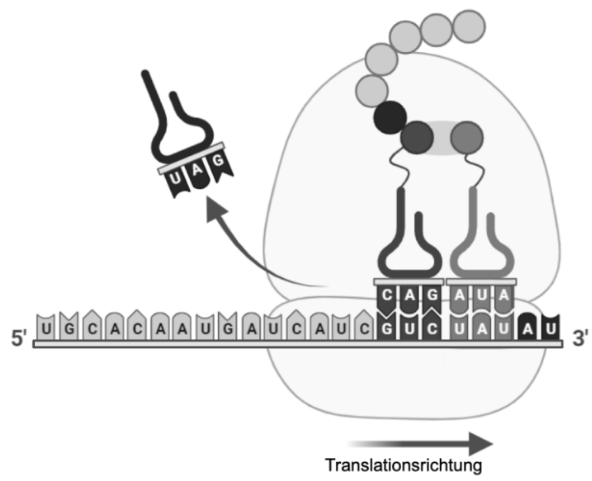
Abb. 2: Ausschnitt aus dem Translationsprozess am Ribosom
Material 4: Varianten des Priongens
Einige Angehörige des Volkes der Fore auf Papua-Neuguinea erkrankten trotz ihrer Teilnahme an den rituellen, hoch infektiösen Hirnmahlzeiten nicht. In einer vergleichenden Untersuchung der für das körpereigene Prionprotein codierenden Gene wurden verschiedene Varianten gefunden.
Ausschnitte aus der Mitte der DNA-Sequenz des Priongens von verschiedenen Genvarianten:
|
Genvariante 1 |
Genvariante 2 |
|
DNA-Sequenz im codogenen Strang des Priongens der an Kuru erkrankten Foren Triplett Nr. ... 127 128 129 130 131 ... 3´ TCG CGC TAC CTT TCA 5´ |
DNA-Sequenz im codogenen Strang des Priongens der gegen Kuru resistenten Personen Triplett Nr. ... 127 128 129 130 131 ... 3´ TCG CGC CAC CTT TCA 5´ |
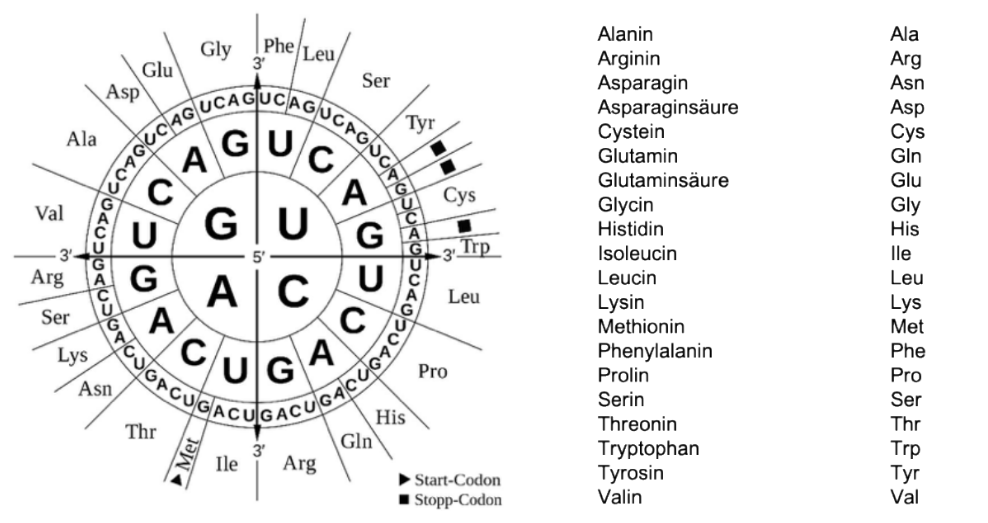
Abb. 3: Code-Sonne
Material 5: Verbreitung der Genvarianten für das körpereigene Prionprotein
Um einschätzen zu können, wie viele Menschen ein erhöhtes Risiko haben, an einer übertragbaren Prionenerkrankung zu erkranken, wurde weltweit die Verbreitung der beiden Genvarianten 1 und 2, die man auch als Allele bezeichnet, in der Bevölkerung untersucht. Da jeder Mensch je zwei Allele für ein Gen besitzt, die sich auf den homologen Chromosomen befinden, haben homozygote Träger einer bestimmten Genvariante zweimal das gleiche Allel. Dagegen liegen bei heterozygoten Personen beide Allele vor, d. h. sie tragen sowohl Genvariante 1 als auch Genvariante 2.
Es zeigte sich, dass der Anteil der Genvariante 2 in der Bevölkerungsgruppe der heute lebenden Foren Papua-Neuguineas am höchsten ist, denn hier beträgt er 52%. Ansonsten überwiegt jedoch die Genvariante 1 in der Weltbevölkerung. Ganz besonders extrem ist es in Japan, da dort die Genvariante 2 mit nur 1% vertreten ist. Träger der Genvariante 2 sind in der Regel heterozygot, während alle Menschen, die an den übertragbaren Prionenerkrankungen Kuru bzw. vCJD verstorben sind, homozygote Träger der Genvariante 1 waren.
Weiter lernen mit SchulLV Plus!
monatlich kündbarSchulLV Plus-Vorteile im ÜberblickDu hast bereits einen Account?Übertragungswege:
-
Aufnahme des veränderten Prionproteins kPr mit der Nahrung
-
Übertragung der Krankheit von Schafen auf Rinder und von diesen auf Menschen über kontaminierte Nahrungsmittel bzw. bei Foren durch rituelle Bestattungszeremonien von Mensch zu Mensch
Entstehung:
-
krankmachende Prionen (kPr) gelangen zu Nervenzellen im Gehirn, die normale Prionen (nPr) an ihrer Zellmembran tragen
-
kPr bindet an nPr
-
Veränderung der Proteinstruktur von nPr zu kPr
Wirkung:
-
kPr bildet Plaques → Plaques wirken giftig / zerstörend auf Nervengewebe
-
schwammartige Durchlöcherung des Hirngewebes und Neuronensterben
Fließschema
Ableiten der Aminosäuresequenz
DNA → RNA → Aminosäuresequenz:
DNA-Sequenz der Variante 1 des Priongens
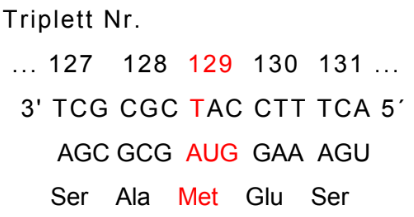
DNA-Sequenz der Variante 2 des Priongens
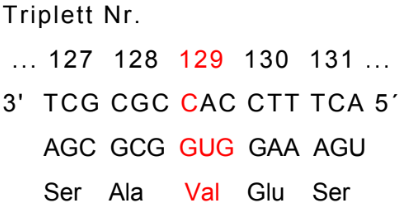
Punktmutation bei Triplett 129: Valin statt Methionin, da C gegen T getauscht, Missense-Mutation
→ veränderte AS-Sequenz → veränderte Proteinstruktur
→ keine Umfaltung des veränderten Prions durch das krankmachende Prionprotein → Resistenz
Hypothese zum gehäuften Auftreten der Genvariante 2
-
Selektionsdruck durch Kuru
-
Vorteil der Genvariante 2 bei Kuru
-
Entstehung der gegen Kuru resistenten Genvariante 2 durch zufällige Mutation
-
höhere Reproduktionschancen der am besten an die Umweltbedingungen angepassten Organismen
-
Veränderung des Genpools