
Aufgabe 1 – Die Eisenspeicherkrankheit - eine genetisch bedingte Erkrankung
Die Eisenspeicherkrankheit ist eine erblich bedingte Stoffwechselerkrankung, bei der es zu erhöhten Einlagerungen von Eisenverbindungen im Körper kommt. Diese Einlagerungen können zu Organschäden führen. Die Ursachen dieser Krankheit werden molekulargenetisch untersucht.
Erkläre das Prinzip der Gelelektrophorese zur Auftrennung eines Gemisches unterschiedlich langer DNA-Fragmente.
Leite mithilfe der Ergebnisse der Gelelektrophorese die Genotypen der drei untersuchten Personen ab (Material 1).
Gib für die in Material 2 dargestellten DNA-Sequenzen die Aminosäuresequenzen sowie den Typ der Genmutation an (Material 2).
Erkläre den Funktionsverlust des HFE-Proteins (Material 2).
Erläutere den Einfluss von Hepcidin auf den Eisengehalt im Blut (Material 3).
Erkläre die erhöhten Einlagerungen von Eisenverbindungen in Leberzellen bei einer Person mit Eisenspeicherkrankheit (Material 2 bis Material 4).
Erkläre, wie die organschädigenden Folgen der Eisenspeicherkrankheit durch die Aderlass-Therapie reduziert werden können (Material 5).
Begründe die abnehmende Frequenz der Aderlässe im zeitlichen Therapieverlauf (Material 5).
Weiter lernen mit SchulLV Plus!
monatlich kündbarSchulLV Plus-Vorteile im ÜberblickDu hast bereits einen Account?Material 1: Kennzeichen und Diagnose der Eisenspeicherkrankheit
Eisen ist für den Körper essenziell. Die Eisenspeicherkrankheit ist eine autosomal-rezessiv vererbte Erkrankung, bei der die Aufnahme von Eisen aus dem Dünndarm ins Blut erhöht ist. Eisen wird unter anderem in den Zellen von Leber und Herz eingelagert und dort gespeichert. Bei der Eisenspeicherkrankheit ist der Eisengehalt in den betroffenen Organen so hoch, dass diese geschädigt werden.
Bei der Regulation der Aufnahme von Eisen in Leberzellen spielt das HFE-Protein eine wichtige Rolle. Das HFE-Protein ist bei Personen mit Eisenspeicherkrankheit verändert. Das für dieses Protein codierende HFE-Gen wird bei der Diagnostik dieser Erkrankung untersucht: Dabei wird zuerst mithilfe der Polymerasekettenreaktion ein 
 Basenpaare (bp) großer Abschnitt des HFE-Gens vervielfältigt. Diese DNA-Abschnitte werden dann mit einem Restriktionsenzym behandelt, das DNA an bestimmten Positionen erkennen und schneiden kann. Das mutierte Allel weist eine spezifische Schnittstelle für das Restriktionsenzym auf. Dadurch entstehen Genfragmente mit den Längen

 und

 . Danach wird eine Gelelektrophorese durchgeführt (Abb. 1). DNA-Fragmente mit einer Länge unter

 sind auf dem Gel nicht dargestellt.
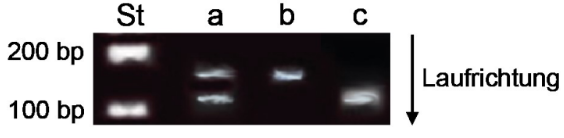
a-c: HFE-Genfragmente von drei verschiedenen Personen
St: Standard
Der Standard enthält Moleküle mit bekannter Anzahl an bp zum Vergleich.
Abbildung 1: Ergebnisse der Gelelektrophorese
Material 2: Das HFE-Gen
Das HFE-Gen ist bei Personen mit Eisenspeicherkrankheit mutiert. Dies führt zu einem Funktionsverlust des HFE-Proteins.
Die folgenden Sequenzen zeigen jeweils einen Ausschnitt (Basenpaar Nr. 
 bis

 ) aus dem nicht-codogenen Strang des HFE-Gens. Der nicht-codogene Strang ist der Strang, der nicht transkribiert wird.
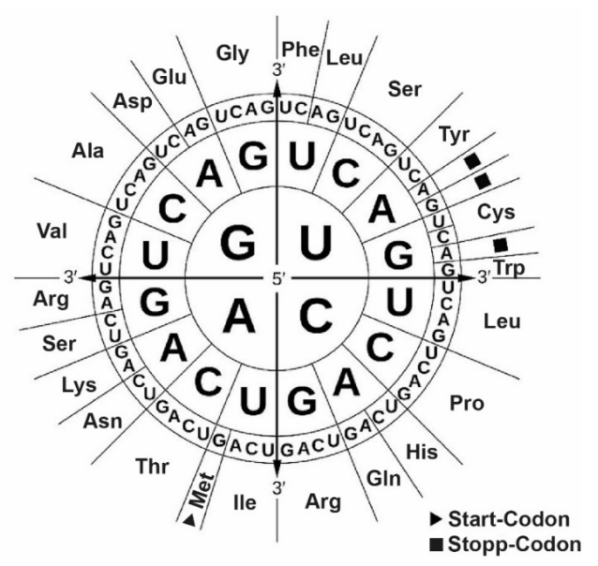
Abbildung 2: Codesonne
Sequenz aus dem nicht mutierten HFE-Gen:
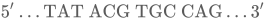

Sequenz aus dem mutierten HFE-Gen:
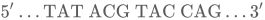
Material 3: Die Aufnahme von Eisen ins Blut und deren Regulation
Aus der Nahrung wird Eisen in Form von Eisen-Ionen aufgenommen. Die Aufnahme dieser Eisen-Ionen ins Blut erfolgt durch Dünndarmzellen. Bei der Regulation dieser Aufnahme ist das in der Leber gebildete Protein Hepcidin von Bedeutung: Es verringert die Aufnahme der Eisen-Ionen ins Blut (Abb. 3).
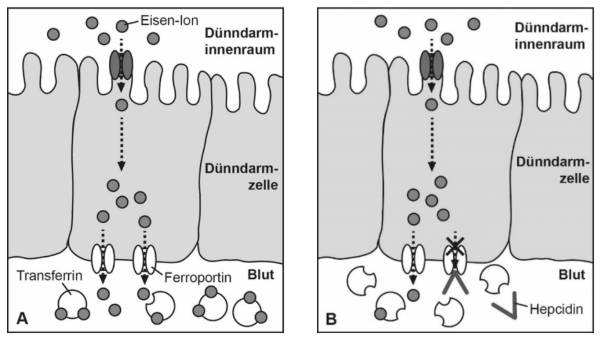
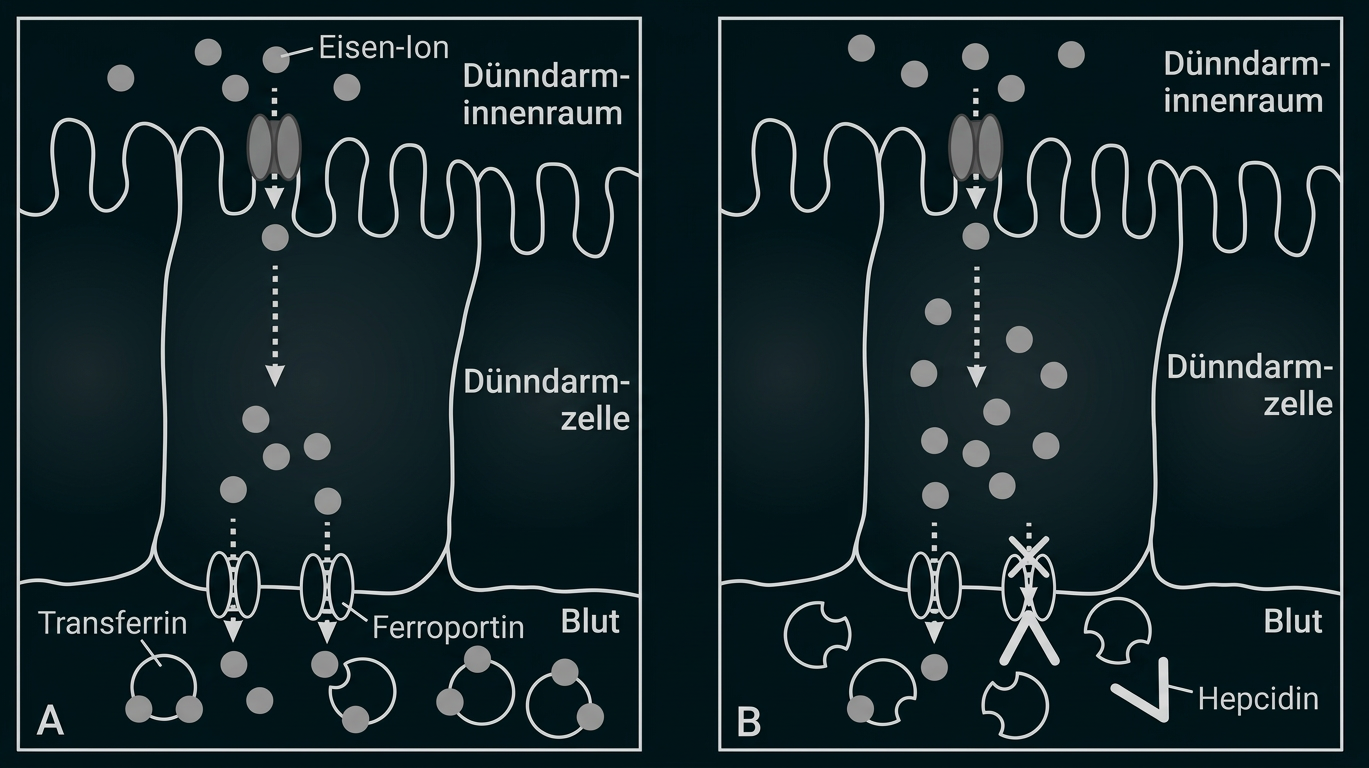
Abbildung 3: Aufnahme von Eisen aus dem Dünndarm ins Blut ohne Hepcidin (A) und mit Hepcidin (B)
Material 4: Der Einfluss des Eisengehalts im Blut auf die Produktion von Hepcidin
Mit dem Blut transportiert Transferrin die Eisen-Ionen zu den Organen. Vor allem Leberzellen nehmen Eisen-Ionen aus dem Blut auf (Abb. 4).
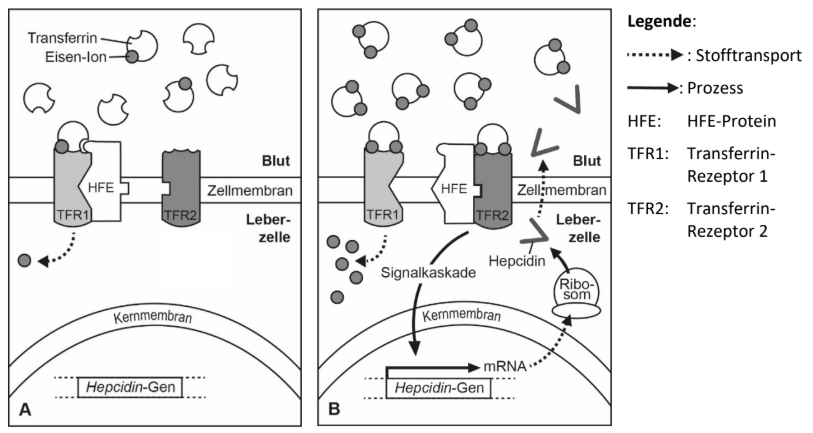
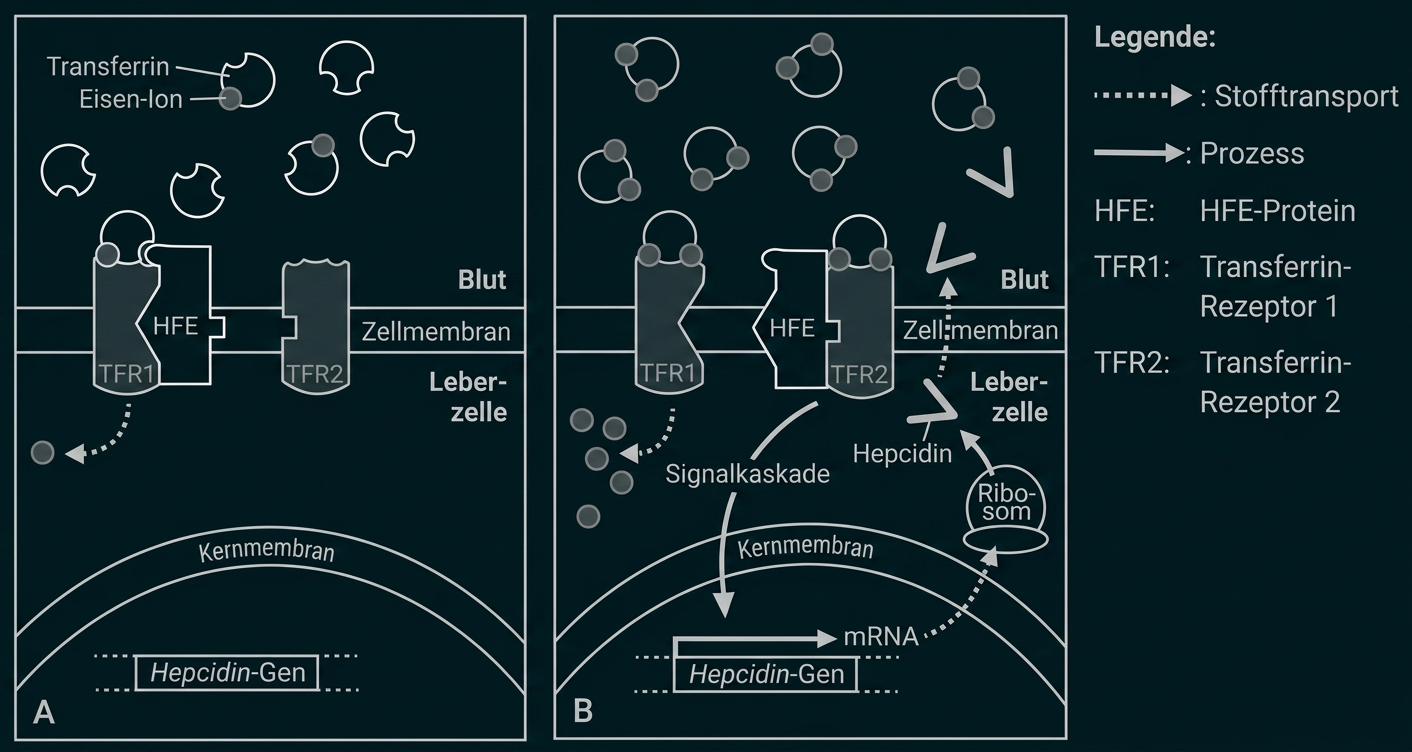
Abbildung 4: Vorgänge an und in Leberzellen bei Personen ohne Eisenspeicherkrankheit. A bei niedrigem Eisengehalt im Blut, B bei erhöhtem Eisengehalt im Blut
Material 5: Die Therapie der Eisenspeicherkrankheit
Die Eisenspeicherkrankheit ist nicht ursächlich heilbar. Die Einlagerung von Eisenverbindungen, die beispielsweise zur Schädigung von Herz und Leber führt, ist jedoch reversibel. Dadurch kann der Körper auf Schwankungen des Eisengehalts im Blut reagieren. Dies macht man sich bei der Therapie der Eisenspeicherkrankheit zunutze. Als Therapie der Wahl gilt der Aderlass. Hierbei werden Betroffenen zu Beginn der Therapie einmal pro Woche 
 –

 Blut entnommen. Der Körper gleicht das fehlende Flüssigkeitsvolumen im Blut schnell aus. Im späteren Verlauf der Therapie reichen in der Regel zwei bis vier Aderlässe pro Jahr.
Weiter lernen mit SchulLV Plus!
monatlich kündbarSchulLV Plus-Vorteile im ÜberblickDu hast bereits einen Account?Erklären:
-
bei Anlegen einer elektrischen Spannung
-
negativ geladene DNA-Fragmente werden vom positiven Pol angezogen, vom negativen Pol abgestoßen
-
Auftrennung im Agarose-Gel, dessen Struktur die Wanderung der DNA-Fragmente beeinflusst:
-
Je kürzer ein DNA-Fragment ist, desto schneller bzw. weiter wandert es durch das Gel.
Ableiten:
-
Person a:
-
Fragmente mit der Länge

 : nicht mutiertes Allel (

 )
-
Fragmente mit der Länge
: mutiertes Allel (
 )
-
Genotyp:

 , heterozygot
-
-
Person b:
-
Fragmente mit der Länge
: nicht mutierte Allele () -
Genotyp:

 , homozygot für das nicht mutierte Allel
-
-
Person c:
-
Fragmente mit der Länge
: mutierte Allele () -
Genotyp:

 , homozygot für das mutierte Allel
-
Angeben:
-
Aminosäuresequenzen:
-
nicht mutiertes Allel:
Tyr – Thr – Cys – Gln
-
mutiertes Allel:
Tyr – Thr – Tyr – Gln
-
-
Mutationstyp: Punktmutation
Erklären:
-
Tyr statt Cys in Aminosäuresequenz eingebaut
-
veränderte Wechselwirkung zwischen den Aminosäuren des HFE-Proteins
-
Strukturveränderung des HFE-Proteins in für die Funktion des HFE-Proteins wichtigem Bereich
-
Funktionsverlust des HFE-Proteins
Erläutern:
-
Hepcidin ist im Blut vorhanden
-
Hepcidin bindet an Ferroportin
-
Hepcidin blockiert Ferroportin
-
Ferroportin wird abgebaut
-
es werden weniger Eisen-Ionen ins Blut aufgenommen als bei Abwesenheit von Hepcidin
-
Eisengehalt im But geringer als bei Abwesenheit von Hepcidin
Erklären:
-
Eisenspeicherkrankheit: Mutation im HFE-Gen
-
Strukturveränderung des HFE-Proteins
-
HFE-Protein kann aufgrund der Strukturveränderung nicht mehr an TFR2 binden
-
TFR2 wird abgebaut und Hepcidin-Gen wird nicht exprimiert
-
Regulation der Eisenaufnahme bei hohem Eisengehalt im Blut funktioniert nicht mehr
-
Hepcidin bindet nicht an Ferroportin
-
Ferroportin transportiert Eisen-Ionen aus der Dünndarmzelle ins Blut
-
Eisen-Ionen binden an Transferrin
-
Transferrin transportiert Eisen-Ionen im Blut zur Leber
-
Leberzellen nehmen verstärkt Eisen-Ionen auf und lagern sie ein
Erklären:
-
Aderlass: Blutentnahme, zusammen mit Blut wird Eisen entnommen
-
nach Ausgleich des Blutvolumens ist der Eisengehalt im Blut geringer
-
Eisen wird aus den Speichern des Körpers (bspw. Leber, Herz) ins Blut abgegeben
-
Organschäden werden reduziert, da Eisenionenspeicher teilweise geleert werden
Begründen:
-
Eisen wird reversibel gespeichert
-
Anfang der Aderlass-Therapie: hohe Frequenz der Aderlässe, um Eisenspeicher zu entleeren
-
Eisenspeicher sind leer
-
niedrigere Frequenz reicht aus, um neu aufgenommenes Eisen aus Blut zu entfernen und so den Eisengehalt auf einem konstant niedrigen Niveau zu halten